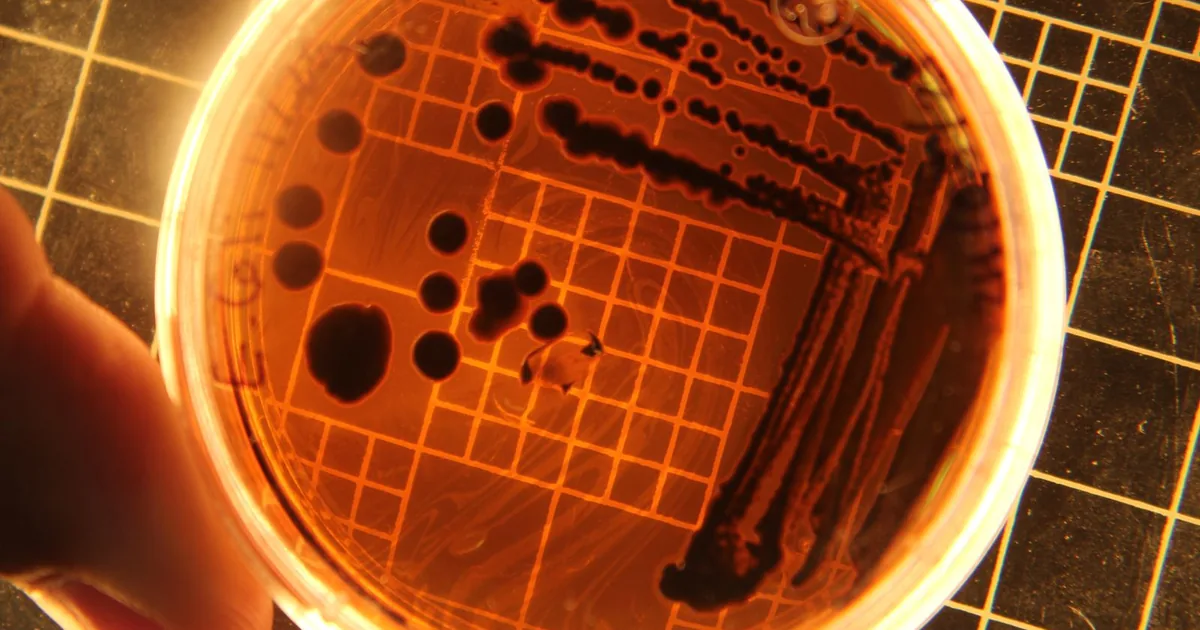
Le monitoring environnemental (ou surveillance environnementale) en industrie pharmaceutique est le programme documenté qui mesure les particules en suspension dans l'air, les micro-organismes dans l'air et sur les surfaces, la contamination du personnel et les paramètres physiques comme la pression, la température et l'humidité dans les zones classées. Son rôle : démontrer que les salles blanches fonctionnent toujours comme prévu, et détecter les dérives assez tôt pour protéger le produit. Ce guide résume les exigences de l'Annexe 1 des BPF de l'UE (2022), les limites fixées pour chaque classe et la façon dont les points de prélèvement découlent de la conception de l'installation.
Points clés à retenir
- L'Annexe 1 des BPF de l'UE (2022), paragraphe 9.2, liste quatre éléments du programme de surveillance : particules totales, particules viables (environnement et personnel), température, humidité relative et autres caractéristiques, et simulation du procédé aseptique (media fill) pour les produits aseptiques.
- Les points de prélèvement, la fréquence, les méthodes et les conditions d'incubation doivent découler d'une analyse de risques documentée, et non d'une grille figée (Annexe 1, 9.4).
- L'Annexe 1 fixe des limites d'action maximales dans ses tableaux 5 et 6. En classe A, toute croissance microbienne déclenche une investigation ; en classe B, la limite dans l'air est de 10 UFC/m³.
- La classe A doit être surveillée en continu pour les particules, avec un débit d'au moins 28 litres (1 ft³) par minute, pendant toute la durée des opérations critiques (Annexe 1, 9.16 et 9.17).
- Les limites d'alerte sont propres au site : elles se déduisent des résultats de qualification et des tendances, et doivent signaler une dégradation avant que la limite d'action ne soit atteinte (Annexe 1, 9.9 et 9.10).
Qu'est-ce que le monitoring environnemental en pharma ?
Le monitoring environnemental est l'échantillonnage de routine des salles blanches, des équipements à air propre et du personnel pendant la fabrication, pour vérifier que la contamination reste dans les limites définies. Il ne rend pas une salle propre : il apporte la preuve que les maîtrises intégrées à l'installation, au système CVC et aux procédures fonctionnent. L'Annexe 1 (9.1) l'inscrit dans la stratégie de maîtrise de la contamination (CCS) du site et précise qu'aucun élément pris isolément ne prouve l'asepsie. Seuls les résultats combinés le permettent.
En pratique, un programme de monitoring environnemental repose sur quelques méthodes, chacune répondant à une question différente :
| Méthode | Ce qu'elle mesure | Usage courant |
|---|---|---|
| Compteur de particules | Particules totales ≥ 0,5 µm et ≥ 5 µm par m³ | En continu en classe A, recommandé en classe B, périodique en C et D |
| Biocollecteur d'air (prélèvement actif) | Micro-organismes viables par m³ d'air (UFC/m³) | Zones critiques et leur environnement de classe B |
| Boîte de sédimentation (90 mm) | Micro-organismes qui se déposent sur une gélose ouverte (UFC par 4 heures) | Surveillance viable continue pendant les opérations aseptiques |
| Gélose contact (55 mm) ou écouvillon | Micro-organismes sur les surfaces des équipements, des locaux et des tenues (UFC par gélose) | Surfaces en fin d'opération ; tenues des opérateurs en classe A/B |
| Empreinte de gants | Micro-organismes sur les cinq doigts des deux mains gantées (UFC par gant) | Après les interventions critiques et à la sortie de la classe B |
| Capteurs | Différentiels de pression, température, humidité relative | En continu, avec alarmes, dans toutes les salles classées |
Qu'exige l'Annexe 1 des BPF pour le monitoring environnemental ?
L'Annexe 1 des BPF de l'UE (2022) exige un programme documenté, fondé sur le risque, qui surveille en activité toutes les étapes critiques, y compris le montage des équipements. Le paragraphe 9.4 précise que l'analyse de risques s'appuie sur le procédé, l'installation, les équipements, les données de qualification et la flore microbienne habituelle du site, et qu'elle identifie les points de surveillance critiques : la classe A et les zones de classe B directement en interface avec elle. Les études de visualisation des flux d'air (fumigènes) en font partie.
Les principales exigences opérationnelles sont :
- Particules en classe A : surveillance continue des particules ≥ 0,5 µm et ≥ 5 µm pendant toute la durée des opérations critiques, avec un débit d'au moins 28 litres (1 ft³) par minute et des alarmes sur les limites d'alerte (9.16, 9.17).
- Particules en classe B : un système similaire est recommandé, à une fréquence qui permet toujours de détecter une hausse de la contamination (9.18).
- Air viable en classe A : surveillance continue, par exemple par biocollecteur ou boîtes de sédimentation, du montage aseptique à la fin des opérations critiques (9.24).
- Personnel : prélèvement des gants après les interventions critiques, et des gants et de la tenue à chaque sortie de classe B (9.25).
- Hors production : prélèvements viables après désinfection, avant le démarrage, en fin de lot et après un arrêt (9.23).
- Identification : les micro-organismes isolés en classe A et B doivent être identifiés jusqu'à l'espèce (9.31).
Aux États-Unis, le guide de la FDA de 2004 sur les médicaments stériles fabriqués par procédé aseptique attend lui aussi un programme écrit de monitoring environnemental couvrant toutes les équipes de production. L'USP <1116> ajoute une approche de tendance fondée sur les taux de récupération de contamination, c'est-à-dire la part des échantillons présentant une croissance, plutôt que sur des comptages isolés. Pour les plans de surveillance particulaire, la norme ISO 14644-2:2015 fixe les exigences générales.
Quelles sont les limites du monitoring environnemental par classe ?
L'Annexe 1 fixe des limites d'action maximales pour les particules totales dans son tableau 5 et pour la contamination viable dans son tableau 6. Les valeurs ci-dessous sont les limites en activité utilisées pour la surveillance de routine. Un site peut fixer des limites plus strictes selon ses tendances ou sa CCS (9.9).
| Classe | Particules ≥ 0,5 µm/m³ | Air UFC/m³ | Sédimentation UFC/4 h | Gélose contact UFC/gélose | Empreinte de gant UFC/gant |
|---|---|---|---|---|---|
| A | 3 520 | Aucune croissance | Aucune croissance | Aucune croissance | Aucune croissance |
| B | 352 000 | 10 | 5 | 5 | 5 |
| C | 3 520 000 | 100 | 50 | 25 | Non fixée |
| D | Non prédéterminée | 200 | 100 | 50 | Non fixée |
Pour les particules ≥ 5 µm, le tableau 5 fixe en activité 29 par m³ en classe A, 2 930 en classe B et 29 300 en classe C. L'Annexe 1 indique qu'un comptage ponctuel ≥ 5 µm en classe A peut être un faux positif, mais que des comptages faibles répétés doivent faire l'objet d'une investigation. Ces limites de surveillance sont distinctes des limites de classification utilisées pour qualifier les salles, traitées dans notre guide sur la qualification des salles blanches.
Quelle différence entre limite d'alerte et limite d'action ?
La limite d'action est le maximum qu'un résultat peut atteindre avant qu'une investigation formelle ne soit requise ; la limite d'alerte est un seuil inférieur, propre au site, qui signale une dérive. L'Annexe 1 (9.9) impose de fonder les limites d'alerte sur les résultats de qualification et de les revoir au regard des tendances : elles se calculent donc à partir de l'historique de chaque salle, et ne se recopient pas des tableaux.
Le paragraphe 9.11 liste les tendances qu'une procédure doit rechercher : un nombre croissant de dépassements, des dépassements consécutifs de la limite d'alerte, des dépassements isolés de la limite d'action ayant une cause commune (par exemple après chaque maintenance planifiée) et l'évolution de la flore microbienne, en particulier les germes sporulés et les moisissures. En cas de dépassement d'une limite d'action, la procédure doit prévoir une recherche de cause racine, une évaluation de l'impact sur le produit, y compris les lots fabriqués entre le prélèvement et le rendu du résultat, et des actions correctives et préventives (9.13).
Comment choisir les points de prélèvement ?
Les points de prélèvement doivent se situer là où la contamination a le plus de chances d'atteindre le produit exposé, les surfaces stériles, les récipients ou les bouchons, et leur choix doit être justifié (Annexe 1, 9.7). La conception de l'installation est donc le point de départ : le schéma aéraulique, la position de la zone de classe A, les portes et points de transfert, et les parcours du personnel déterminent où le risque se concentre.
Une démarche pratique consiste à partir du plan de zonage BPF, à repérer les zones critiques et leurs interfaces, à superposer les résultats de visualisation des flux d'air et les parcours du personnel et des matières, puis à placer les points de prélèvement là où ces risques se croisent. L'Annexe 1 exige aussi que l'échantillonnage ne perturbe pas les flux d'air en classe A et B (9.22) : les positions des sondes et des boîtes doivent donc être vérifiées lors des essais fumigènes. Les emplacements sont confirmés par les données de qualification et revus à mesure que les tendances s'accumulent.
Que se passe-t-il après un dépassement microbiologique ?
Un dépassement ouvre une investigation dont la profondeur dépend de la classe et du seuil franchi, alerte ou action. En classe A et B, l'isolat est identifié jusqu'à l'espèce, et son origine probable ainsi que son impact sur chaque lot concerné sont évalués (Annexe 1, 9.31). Une flore cutanée oriente vers le personnel et l'habillage ; des germes sporulés ou des moisissures vers les matières, les voies de transfert ou des lacunes de nettoyage.
La conclusion se répercute souvent sur l'installation : un point de prélèvement supplémentaire, un circuit de transfert modifié, une procédure d'habillage révisée ou un programme de désinfection adapté. Des points de prélèvement supplémentaires peuvent servir à vérifier l'efficacité d'une action corrective (9.23).
Erreurs fréquentes de monitoring environnemental
- Recopier une grille de prélèvement d'un autre site ou d'un plan de classification, au lieu de déduire les emplacements d'une analyse de risques.
- Utiliser les limites d'action de l'Annexe 1 comme limites d'alerte. Les limites d'alerte doivent venir des données propres à la salle et se situer nettement en dessous de la limite d'action.
- Ne surveiller qu'en production de routine en omettant le montage, les interventions, l'après-désinfection et le redémarrage après un arrêt.
- Placer les points là où ils sont faciles d'accès plutôt que là où le risque est le plus élevé, ou là où ils perturbent le flux d'air unidirectionnel.
- Examiner les résultats un par un sans suivre la tendance de la flore, du taux de récupération ou des dépassements répétés au même endroit.
Questions fréquentes
Quels sont les quatre types de monitoring environnemental en pharma ?
L'Annexe 1 des BPF de l'UE (2022), paragraphe 9.2, liste quatre éléments : la surveillance des particules totales, la surveillance des particules viables dans l'environnement et sur le personnel, la surveillance de la température, de l'humidité relative et d'autres caractéristiques, et la simulation du procédé aseptique pour les produits fabriqués aseptiquement. La surveillance viable combine elle-même biocollecteur, boîtes de sédimentation, géloses contact ou écouvillons et empreintes de gants.
Quelle est la différence entre limite d'alerte et limite d'action ?
La limite d'action est le résultat maximal admis avant qu'une recherche de cause racine, une évaluation de l'impact produit et des CAPA ne soient exigées. La limite d'alerte est un seuil inférieur, propre au site, qui avertit d'une dérive. Selon l'Annexe 1, les limites d'action ne doivent pas dépasser les tableaux 5 et 6, tandis que les limites d'alerte se fondent sur la qualification et les tendances.
Combien de temps une boîte de sédimentation peut-elle être exposée ?
L'Annexe 1 des BPF de l'UE (2022) fixe une exposition maximale de 4 heures pour une boîte de sédimentation de 90 mm. En classe A et B, les boîtes sont exposées pendant toute l'opération, montage compris, et remplacées si nécessaire. La durée d'exposition doit être validée par des études de récupération pour éviter le dessèchement de la gélose. En classe C et D, durée et fréquence relèvent de la gestion du risque qualité.
Que demande la FDA pour le monitoring environnemental ?
Pour les produits stériles, la référence américaine principale est le guide de la FDA de 2004 sur les médicaments stériles fabriqués par procédé aseptique. Il attend un programme écrit de monitoring environnemental couvrant toutes les équipes de production, avec des points de prélèvement, une fréquence et des limites d'alerte et d'action justifiés scientifiquement. L'USP <1116> le complète sur la surveillance microbiologique et le suivi des tendances des environnements aseptiques.
Que recommande l'USP <1116> ?
L'USP <1116>, Microbiological Control and Monitoring of Aseptic Processing Environments, recommande de suivre les taux de récupération de contamination, c'est-à-dire le pourcentage d'échantillons présentant une croissance microbienne, plutôt que de s'appuyer uniquement sur des comptages individuels. Cette approche tient compte des faibles comptages et de la forte variabilité propres aux environnements aseptiques modernes, où un résultat isolé a peu de poids statistique.
Le monitoring environnemental est-il obligatoire en classe C et D ?
Oui. L'Annexe 1 des BPF de l'UE exige une surveillance en activité des salles de classe C et D, fondée sur les données de qualification et de routine, avec des limites d'alerte et d'action adaptées aux opérations réalisées. Le tableau 6 fixe des limites viables pour ces deux classes, mais la surveillance de routine des tenues n'y est normalement pas requise. En classe D, les limites particulaires en activité sont fixées par le fabricant.
Comment PharmaTwin aide
PharmaTwin est un simulateur d'installations pharmaceutiques qui modélise en 3D les classes de propreté, la cascade de pressions, les taux de renouvellement d'air et les flux de personnel et de matières d'une installation. Ce sont les données d'entrée d'une analyse de risques de monitoring environnemental : où se trouvent les zones critiques, quelles salles sont en interface avec elles et quels circuits les traversent. L'outil ne remplace ni le programme de surveillance ni le laboratoire de microbiologie ; il aide à placer les points de prélèvement sur un plan dont les risques sont déjà visibles.